アンジェルマン症候群とは?症状・原因・寿命の真実と2026年最新治療
いつも絶え間ない笑顔を浮かべ、楽しそうに手をパタパタと振る特有の仕草を見せる「アンジェルマン症候群」。医療機関で確定診断を受けた親御さんやご家族が最初に直面するのは、「この先どのような発達をたどるのか」「大人になったときの暮らしや寿命はどうなるのか」という深い不安と切実な疑問です。
かつては情報が極めて限られていたこの疾患ですが、分子遺伝学の進歩に伴い、発症メカニズムの解明から根本治療を目指す臨床試験まで、医療の現場は劇的な転換期を迎えています。本稿では、疾患の根本原因や身体的特徴、てんかん・睡眠障害への対処法から、大人期のリアルな生活実態、2026年現在の最新治療トレンドまでを網羅し、専門的知見に基づいて分かりやすく解説します。
📌 【この記事の重要ポイントまとめ】
- 要点1:母由来の15番染色体に存在するUBE3A遺伝子の機能喪失が根本原因であり、国の指定難病(告示番号201)および小児慢性特定疾病に指定されている。
- 要点2:特徴的な笑顔や華奢な骨格、重度の言語発達遅滞、歩行失調、難治性てんかんを伴うが、生命予後(寿命)は適切な健康管理のもとで一般人とほぼ同等とされる。
- 要点3:2026年現在は対症療法や療育に加え、父由来の休眠遺伝子を再活性化させる核酸医薬(ASO)をはじめとする根本治療薬の治験が国内外で大きく進展している。
【基礎知識】アンジェルマン症候群とは?笑顔の理由と特徴的な顔つき・症状
アンジェルマン症候群は、1965年にイギリスの小児科医ハリー・アンジェルマン博士によって初めて報告された先天性の神経発達障害です。出生頻度はおよそ1万5,000人から2万人あたり1人と推計されており、日本国内では指定難病201として医療費助成の対象となっています。
本症を語る上で最も印象的なのが、その豊かな表情です。周囲からは「いつも機嫌がよく、楽しそうに笑っている」と捉えられがちですが、これには神経学的な背景が存在します。脳内の神経伝達経路のアンバランスにより、運動制御や感情表出の抑制が効きにくくなることが、絶え間ない笑顔や笑い声、興奮時に手を鳥の羽のように羽ばたかせる「ハンドフラッピング」となって現れます。
外見上の顔つきにもいくつかの共有される特徴が見られます。後頭部の扁平化、幅広い口とすき通った歯並び、尖った下顎、浅い色素(色白の肌や明るい髪色、青い瞳など)が知られています。ただし、これらの身体的特徴の現れ方には個人差があり、顔立ちだけで確定診断が下されることはありません。
代表的な臨床症状としては、以下の要素が挙げられます。
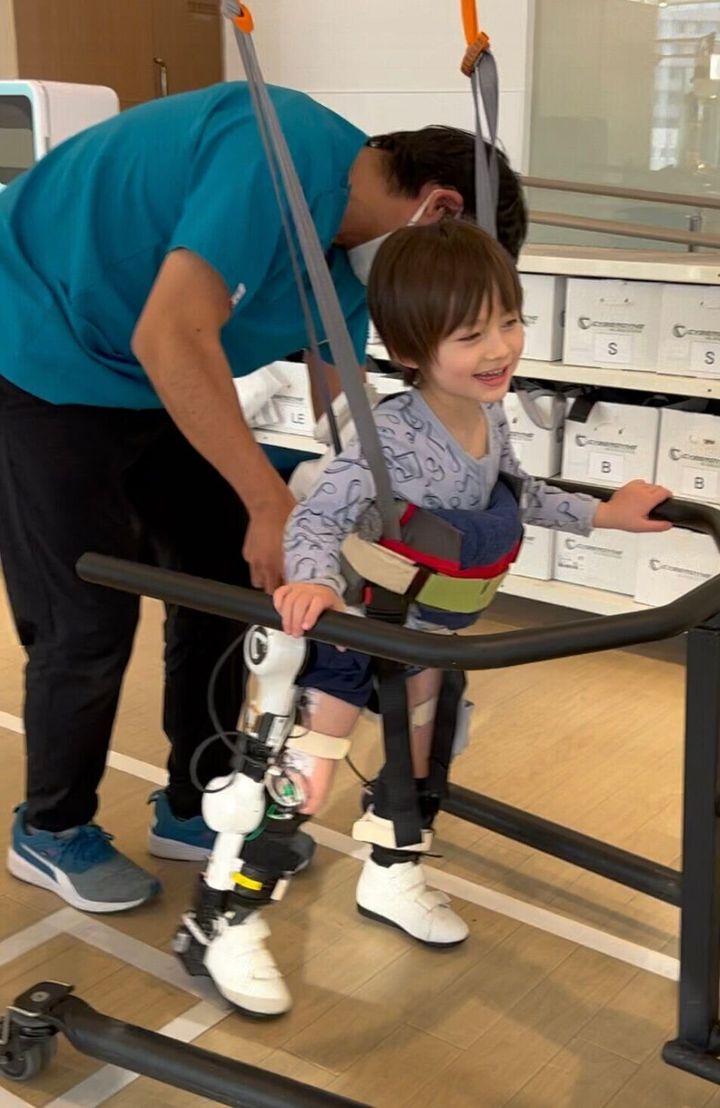
重度の知的障害と言語発達の遅れはほぼ全例に見られ、有意語(意味のある言葉)の表出は数語にとどまるケースが大半です。しかし、言語表出が困難であっても、周囲の言葉を理解する受容言語や感情の感受性は豊かに育ちます。また、歩行時はバランスを取るために両手を上げ、ぎこちなく揺れるような「失調性歩行(操り人形様歩行)」を呈することが特徴です。
さらに、乳幼児期から学童期にかけて約80〜90%の患者にてんかん発作が発症し、重篤な睡眠障害(入眠困難や頻繁な中途覚醒)を併発するため、日常生活において手厚い医療的・療育的サポートが不可欠となります。
発症メカニズムと遺伝の真実|15番染色体とUBE3A遺伝子の異常
アンジェルマン症候群の根本的な原因は、15番染色体(15q11.2-q13)領域に位置するUBE3A遺伝子の機能喪失にあります。この遺伝子は、脳の神経細胞(ニューロン)においてシナプスの形成や不要なタンパク質の分解を制御する極めて重要な酵素(ユビキチンリガーゼE6AP)を作り出します。
ヒトの遺伝子は通常、父親と母親から1組ずつ受け継ぎ、双方が働きます。しかし、脳の神経細胞におけるUBE3A遺伝子には「ゲノムインプリンティング(遺伝子刷り込み)」という特殊な現象が働いており、父親由来の遺伝子は自然にスイッチがオフ(休眠状態)になっています。つまり、脳内では母親由来のUBE3A遺伝子のみが働く仕組みになっているのです。
何らかの要因でこの母由来の遺伝子が働かなくなると、脳内でUBE3Aタンパク質が完全に枯渇し、神経ネットワークの正常な情報伝達が阻害されて発症に至ります。機能欠損が生じるパターンは主に以下の4種類に分類されます。
最も多いのは「母性染色体欠失型」で、全体の約70〜75%を占めます。次いで、両方の15番染色体を父親から受け継いでしまう「父性片親性ダイソミー(UPD)」が約3〜7%、遺伝子のスイッチを切り替える部位に異常がある「インプリンティング変異」が約3〜5%、UBE3A遺伝子そのものに変異が生じる「UBE3A遺伝子変異」が約10%存在します。
ここで重要な比較対象となるのがプラダー・ウィリー症候群(PWS)です。プラダー・ウィリー症候群は、同じ15番染色体の同一領域において「父親由来」の遺伝子群が機能しなくなることで発症します。同じ染色体領域の異常でありながら、母親由来の異常ではアンジェルマン症候群(重度知的障害・笑顔・てんかん)となり、父親由来の異常ではプラダー・ウィリー症候群(過食・肥満・筋緊張低下)となる点は、分子生物学におけるインプリンティング研究の象徴的な事例として知られています。
【データ比較】アンジェルマン症候群の発症タイプと臨床的特徴
アンジェルマン症候群は、どの遺伝子型によって発症したかにより、症状の重症度やてんかんの発現頻度、発達の到達段階に一定の差異が生じます。医療機関での遺伝学的検査によってタイプを特定することは、今後の成長予測や合併症リスクの管理において極めて有用です。
| 発症タイプ・疾患 | 発症比率・原因機序 | 主な症状・てんかんリスク | 臨床的特徴と留意点 |
|---|---|---|---|
| 母性欠失型 (Class I / II) | 約70〜75% 母由来15q11-q13の欠失 | 重度の発達遅滞、難治性てんかん(発症率90%以上)、小頭症 | 最も典型的な臨床像を呈し、GABA受容体遺伝子の欠失も伴うため発作管理が最重要課題となる。 |
| 父性片親性ダイソミー (UPD型) | 約3〜7% 両方の15番染色体が父由来 | 比較的軽度の運動障害、てんかん発現率は低め(約50%以下) | 欠失型に比べ身体発育が良好で、歩行獲得時期が早く、肥満傾向を示す場合がある。 |
| UBE3A変異型 | 約10% 母由来UBE3Aの点変異など | 中等度〜重度の発達遅滞、てんかん発症率は約70〜80% | 家族性発症(母親が保因者であるケース)の可能性があり、遺伝カウンセリングが特に推奨される。 |
| プラダー・ウィリー症候群 (対照比較) | 約1万〜1.5万人に1人 父由来15q11-q13の異常 | 新生児期の筋緊張低下、幼児期以降の過食と肥満、性腺機能不全 | アンジェルマン症候群とは対をなすインプリンティング疾患。食行動のコントロールと成長ホルモン療法が主軸。 |
大部分を占める欠失型やUPD型は突然変異(孤発例)によって発生するため、次子への再発リスクは1%未満と非常に低いことが分かっています。一方で、インプリンティング変異やUBE3A遺伝子自体の変異で母親が変異を保持している場合には、最大50%の確率で次子に受け継がれる可能性があるため、専門の遺伝診療部でのカウンセリングを受けることが推奨されます。

噂の真偽を徹底検証|「寿命が短い」「一生歩けない」は本当か?
インターネット上の掲示板やSNSでは、「アンジェルマン症候群の患者は短命である」「自力で歩くことはできない」といった極端な噂が散見されます。しかし、これらの言説は医学的な実態を正確に反映していません。
まず寿命(生命予後)について検証すると、疾患そのものが直接的な死因となって平均寿命を極端に縮めることはありません。適切な健康管理と事故防止が行われていれば、一般の人々とほぼ同等の寿命を全うできることが国内外の長期追跡調査で確認されています。
ただし、生命を脅かす間接的なリスク因子には厳重な警戒が必要です。具体的には以下の3点が挙げられます。
第1に、難治性てんかん発作重積状態による脳へのダメージや突然死リスクです。適切な抗てんかん薬の調整が欠かせません。第2に、嚥下機能の低下に伴う誤嚥性肺炎や窒息事故です。第3に、アンジェルマン症候群特有の行動特性である「水や光への強い執着」と「危険回避能力の低さ」に起因する不慮の事故(浴槽や河川での溺水、飛び出し事故)です。これらを適切に予防・管理することが、長期的な生存と健康維持の前提となります。
次に「一生歩けないのか」という疑問ですが、これも明確な誤解です。運動発達の遅れはあるものの、多くの患者が2歳から6歳前後で自立歩行を獲得します。歩き始めはバランスが不安定で転倒しやすい傾向がありますが、理学療法(PT)を継続することで安定した歩行が可能になります。
一方で、大人になったときの生活実態には固有の経年変化が見られます。青年期から成人期を迎えると、小児期に見られた多動性や睡眠障害は次第に落ち着きを見せる傾向があります。てんかん発作の頻度が減少するケースも少なくありません。
しかし成人期には新たな課題として、運動量の低下に伴う肥満、脊柱側弯症の進行、関節の拘縮や筋力低下が生じやすく、30〜40代以降に歩行機能が衰えて車椅子の利用頻度が増える事例が報告されています。そのため、大人になっても継続的なリハビリテーションと体重管理、生活環境のバリアフリー化が重要となります。
【実態検証】当事者家族のリアルな声と現場で見える療育・ケアの課題
アンジェルマン症候群のある子どもを育てる現場では、医療的な知識だけでは測りきれない多面的な奮闘と喜びが交錯しています。親の会や手記、特番インタビューなどで語られる家族の生の声からは、特有のケアの難しさと確かな絆が浮き彫りになります。
多くの家族が直面する最大の壁が深刻な睡眠障害です。「夜中に突然目を覚まし、数時間にわたって甲高い声で笑いながら部屋中を跳び跳ねる」「夫婦交代で添い寝をしても毎晩2〜3時間しか連続して眠れない」といった体験談は珍しくありません。睡眠リズムを整えるメラトニン製剤などの薬物療法を用いながら、安全に過ごせる居室環境を整える工夫が日々行われています。
また、発語が極めて困難であることから生じるコミュニケーションの葛藤も現場の大きなテーマです。しかし、近年の療育現場では、音声言語に頼らない「拡大代替コミュニケーション(AAC)」の導入が著しい成果を上げています。
視線入力装置やタブレット端末のコミュニケーションアプリ、絵カード(PECS)を活用することで、「お茶が飲みたい」「外に行きたい」「痛い」といった要求を本人が明確に表現できるようになります。ある母親の手記にはこう綴られています。
「言葉は一言も出ませんが、タブレットで食べたいおやつを選べたとき、満面の笑みで私の目を見つめてくれました。いつも笑っているからといって何も考えていないわけではない。内面には豊かな感情と意思が詰まっているのだと実感した瞬間でした。」
成長とともに、特別支援学校への通学から卒業後の福祉就労(就労継続支援B型事業所や生活介護事業所)、グループホームへの入居といった社会資源の利用へと移行していきます。地域社会の理解と受け入れ態勢をいかに整えるかが、当事者家族の生活の質(QOL)を左右する鍵となっています。

【2026年最新】根本治療への挑戦と治験・医療支援の最前線
長年にわたり対症療法が治療の中心であったアンジェルマン症候群ですが、2026年現在、根本治療薬の開発はかつてないスピードで前進しています。
その筆頭がアンチセンス核酸(ASO)を用いた遺伝子発現制御薬です。前述の通り、患者の脳内では父親由来のUBE3A遺伝子は正常な構造を持ちながらも「休眠」させられています。この休眠を引き起こしているRNA分子をASOによって特異的にブロックし、「父親由来の眠っているUBE3A遺伝子を目覚めさせて機能させる」という画期的なアプローチです。
海外の大手製薬企業が主導する複数の臨床試験(治験)では、投与を受けた患者において認知機能の向上、睡眠パターンの改善、コミュニケーション能力の拡大など目覚ましい成果が報告されており、日本国内の医療機関においても国際共同治験への参画や承認申請を見据えた動きが加速しています。
さらに、アデノ随伴ウイルス(AAV)ベクターを用いた遺伝子補充療法や、CRISPR技術を用いたゲノム編集による遺伝子活性化など、次世代の治療パイプラインも研究室レベルから前臨床段階へと着実に駒を進めています。
公的な支援制度においても、日本では以下のような手厚いセーフティネットが整備されています。
指定難病であるアンジェルマン症候群は、「指定難病受給者証」を取得することで、医療費の自己負担割合が3割から2割に軽減され、所得に応じた月額自己負担上限額が設定されます。また、小児期には小児慢性特定疾病医療費助成制度や特別児童扶養手当、障害児福祉手当、自治体独自の重度心身障害者医療費助成制度などを複合的に利用することが可能です。
【プロの結論】家族だけで抱え込まないための支援選択と判断基準
重度の医療的・生活支援を必要とする疾患に向き合う際、最も避けるべきリスクは「家族だけでケアを抱え込み、共倒れになること」です。家族社会学や心理療法の観点からも、親子の過度な共依存を防ぎ、健やかな生活を保つための「心理的バウンダリー(境界線)」の設定が不可欠とされています。
家族が長期的に安定した生活基盤を築くための判断基準として、以下の指針を提示します。
【積極的に取り入れるべき選択】
早期からのレスパイトケア(短期入所・ショートステイ)の定期利用です。「まだ小さいのに施設に預けるのは申し訳ない」という罪悪感を抱く親御さんは少なくありません。しかし、レスパイトは親の休息(睡眠確保・メンタル回復)のためだけでなく、子ども自身にとっても「家族以外の支援者や環境に慣れる」という自立への極めて重要なステップです。訪問看護や移動支援、日中一時支援事業をフル活用し、支援の輪を広げることが推奨されます。
【慎重に見直すべき選択】
「すべての介護を家庭内で完結させようとする方針」や「根拠のない民間療法・高額治療への過度な依存」です。親の献身的な愛情は尊いものですが、睡眠不足と精神的孤立が続けば、家庭全体の機能不全を招きます。科学的根拠に基づいた標準医療と公的福祉制度を軸に据え、専門の相談支援専門員や医療ソーシャルワーカー(MSW)と密に連携を取ることが、最も確実な未来への投資となります。
【アンジェルマン症候群】に関するよくある質問(FAQ)
Q1:アンジェルマン症候群と診断された場合、次の子ども(兄弟姉妹)への遺伝確率はどのくらいですか?
A1:発症原因のタイプによって大きく異なります。全体の約70%以上を占める「欠失型」や「父性片親性ダイソミー(UPD)」の多くは偶発的な突然変異であり、次子への再発リスクは1%未満と極めて低いです。ただし、母親がUBE3A遺伝子の変異やインプリンティング変異の保因者である場合は最大50%のリスクが生じることがあります。正確なリスクを把握するため、臨床遺伝専門医による遺伝カウンセリングを受けることが強く推奨されます。
Q2:言葉を全く話せない場合、どのように意思疎通を図ればよいですか?
A2:音声言語の獲得が難しくても、コミュニケーションを諦める必要はありません。身振り手振り(ジェスチャー)や表情に加え、絵記号カード(PECS)や、タブレット端末のVOCA(音声出力会話補助装置)、視線入力デバイスなどの「拡大代替コミュニケーション(AAC)」を早期から療育に取り入れることで、多くの要求や感情を他者と共有できるようになります。
Q3:夜間の睡眠障害が激しく、家族が限界です。どのような医療的対処がありますか?
A3:睡眠障害はアンジェルマン症候群の代表的な特徴の一つであり、気合やしつけで改善するものではありません。小児神経科や睡眠外来において、体内時計を整えるメラトニン受容体作動薬(ラメルテオンやメラトニン製剤)や各種睡眠導入薬の処方を受けることが標準的です。また、寝室の安全対策(クッション壁や転落防止ベッド)を施し、夜間に本人が安全に過ごせる環境を整えるとともに、ショートステイを活用して保護者の睡眠を確保することが極めて重要です。
まとめ:正しい理解と社会の支援体制が拓くこれからの未来
アンジェルマン症候群は、特徴的な笑顔や行動、重度の発達の遅れ、てんかんなどを伴う難治性の神経発達症です。しかし、その病態機序は「15番染色体におけるUBE3A遺伝子の機能欠損」として極めて明瞭に解明されており、遺伝子レベルでの根本治療薬の開発は着実な実用化フェーズに入っています。
生命予後に対する過度な悲観は不要であり、適切な医療管理、早期からのAACを用いた療育、そしてレスパイトケアを含む社会資源の活用によって、当事者も家族も豊かな生活を築くことが十分に可能です。
一人で悩みを抱え込まず、専門医や難病相談支援センター、親の会などのコミュニティと繋がり、正しい情報に基づいた支援体制を整えていくことが、子どもと家族の明るい未来を支える確かな一歩となります。 (出典: アンジェル マン 症候群(Yahoo!ニュース))
SEOライティングとマーケティング戦略の専門家。分かりやすい解説記事で定評があります。
